
Mit jelent a 93/42/EEC tanúsítvány és hogyan illeszkedik az EU orvostechnikai szabályozásába
Az Európai Unió országaiban megjelent 93/42/EGK jogi szabályozás igen széles hatályú és célja a biztonságos orvostechnikai eszközök szabad mozgásának biztosítása az Európai Unió országain belül. E törvényi szabályozás keretein belül minden eszköznek biztonságosnak kell lennie a betegek, a felhasználók és a harmadik felek számára, és el kell érnie a gyártó által meghatározott maximális teljesítményszintet.
Under this directive, the term ‘medical device’ is defined as any instrument, apparatus, appliance, software, material, or other article used in medical practice. The medical device directive calls for all manufacturers who distribute in the European Economic Area to comply with essential requirements that benefit the safety of those in the EEA. The devices must be designed and manufactured in such a way that as they are used by patients, they will in no way compromise the health of the patient. The directive ensures that the performance of the device promised by the manufacturer is achieved.
A 93/42/EGK (MDD) lényege és hatálya
Az említett jogszabály kiterjed az egyének diagnosztizálására, megfigyelésére és kezelésére használt orvostechnikai eszközökre. Ezt az irányelvet a későbbi 2017/745 (EU) irányelv váltotta fel. Az Európai Unió országainak minden szükséges lépést meg kell tenniük annak érdekében, hogy az eszközöket csak akkor helyezzék forgalomba és helyezzék üzembe, ha megfelelnek az ezen irányelvben meghatározott követelményeknek, ha azokat megfelelően szállították és megfelelően telepítették, karbantartották és használták.
Introduced on June 14, 1998, and amended on September 5, 2007, the directive came into effect in March 2010 and established the essential requirements and harmonized standards for the manufacture, design, and packaging of medical devices. It is advisable, where possible, to pay close attention to the 2007 amendment as it contains an update on such industry changes as the definition of a medical device, things which are not considered a medical device, and the explanation of Member State’s role in the process.
Orvostechnikai eszközök osztályozása és megfelelőségértékelés
I. osztály: Alacsony kockázatú eszközök
IIa osztály: Közepes kockázatú eszközök
IIb osztály: Közepes kockázatú eszközök
III. osztály: Nagy kockázatú eszközök
Mielőtt a gyártó megkezdi a terméke értékeléséhez szükséges eljárást, el kell döntenie, hogy a kérdéses terméket önértékelésnek kell-e elvégeznie, vagy be kell-e vonni egy bejelentett szervezetet. Az I. osztályba (alacsony kockázatú eszközök) besorolt orvostechnikai eszközöket a gyártók értékelhetik és kijelenthetik a biztonság és az orvostechnikai eszközökről szóló irányelvnek való megfelelés szempontjából. A IIa, IIb és III osztályba (közepes és nagy kockázatú eszközök) tartozó orvostechnikai eszközök esetében azonban a gyártóknak be kell vonniuk a bejelentett szervezeteket a szükséges megfelelőségértékelési eljárások elvégzéséhez.
A bejelentett szervezetek meghatározzák és kijelentik, hogy a termék megfelel ezen irányelv követelményeinek. A bejelentett szervezetek hivatalos nyilvántartása a NANDO adatbázisban érhető el.
A CE-jelölés szerepe és feltételei
Miután a megfelelőségértékelési eljárás befejeződött és megállapítást nyert, hogy az eszköz teljesíti az uniós jogszabályban foglalt követelményeket, a gyártó feltüntetheti a termékén a CE-jelölést. A bejelentett szervezet által kiállított tanúsítvány szükségessége és a tanúsítvány négyjegyű azonosítószáma fontos elemei a CE-jelzés feltüntetésének. A dokumentáción kell elhelyezni és a termék kereskedelmi csomagolásán is, és nem lehetnek kisebbek 5 mm-nél.
Az MDD-ről az MDR-re: az átállás és határidők
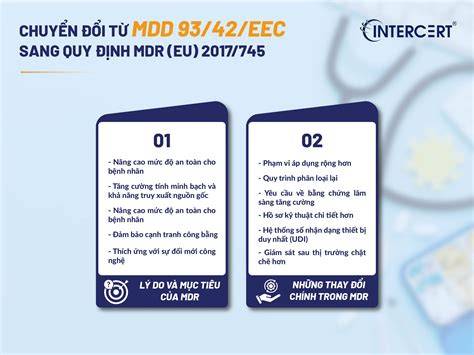
Az EU 2017/745 rendelete az orvostechnikai eszközökről (MDR) 2017 májusának végén lépett életbe, és egy átmeneti időszakot követően 2021 májusától kell alkalmazni. Az orvostechnikai eszközről szóló irányelv (Medical Devices Directive, MDD) helyébe lépett. Az (EU) 2017/745 rendelet 2017. május 25-én lép életbe. Az Európai Parlament és Tanács (EU) 2020/561 szabályzata (2020. április 23.) módosította az (EU) 2017/745 szabályzatot az Orvostechnikai eszközökről, és 2021 május 26-ra halasztja az alkalmazás dátumát.
Az orvostechnikai eszközök gyártóinak új követelményekkel kell szembenéznie az MDR 2017/745 révén. Az MDR központi eleme egy európai adatbázis bevezetése, hogy növeljük az orvostechnikai eszközök átláthatóságát, javítsuk ezek nyomon követhetőségét, és lehetővé tegyük az információk áramlását az orvostechnikai eszközök gyártói és felhasználói, a Bejelentett szervezetek, az EU tagállamok és az Európai Bizottság között.
Az olyan orvostechnikai eszközöket, amelyekre még érvényes egy irányelv szerinti tanúsítvány, továbbra is forgalmazni lehet a tanúsítvány érvényességének lejártáig, de legkésőbb 2024 május 26-ig. A gyártók számára rendelkezésre áll egy átállási időszak az új MDR tanúsítvány iránti kérelem benyújtására a jelenleg az MDD, illetve az AIMDD alapján tanúsított eszközökre. Az átállási időszak során az MDD és AIMDD alapján kiadott tanúsítványok a teljes időszakra érvényesek, kivéve ha eltelik négy év a kérvényezés dátumát követően.
Következmények és új követelmények a gyártók számára
Hosszú időn keresztül átfogó követelményeket kellett teljesítenie a gyártóknak az EU-ban. Ezeket a követelményeket most részletesebben meghatározták, és kiterjednek az orvostechnikai eszközök teljes ellátó láncára. Kockázatelemzési, éberségi, és forgalomba hozatal utáni megfigyelő rendszereket kell bevezetni és összekapcsolni az átfogó minőségbiztosítás szerves részeként. Az ennek eredményeként kapott információkat szisztematikusan elemeznie és rendszeres jelentésekben dokumentálnia kell a gyártónak, hogy folyamatosan aktualizálják a műszaki dokumentációt, és támogassák a megbízható kockázatelemzést.
A klinikai értékelések végzésével megbízott személyeknek magas szintű műszaki szakértelemről kell tanúbizonyságot tenniük. Emellett a gyártóknak konkrét személyeket kell alkalmaznia, akiknek az előírásos követelmények betartásának figyelése a feladata. A megfelelés felmérési eljárás végzésének alapelve ugyanaz marad.
Bejelentett szervezetek szigorodó követelményei
Most részletesebb és szigorúbb szabályozás lép életbe a Bejelentett szervezetek bejelentési és felügyeleti eljárásáról, aminek a szándékolt eredménye a követelmények további harmonizálása lesz. Ez lehetővé teszi, hogy a Bejelentett szervezetek megfeleljenek a jelenlegi követelményeknek, és ezzel biztosítsák a még magasabb minőségi és biztonsági színvonalú orvostechnikai eszközöket.
Ezen kívül a Bejelentett szervezeteknek egyebek között több orvost és klinikai szakértőt kell alkalmaznia, és biztosítania kell az audit vezetők rotációját az auditok felügyelése terén. A Bejelentett szervezetek kötelesek ötévente legalább egyszer nem bejelentett auditot kell végezni. Ezek az auditok növelik annak a valószínűségét, hogy a gyártók a vonatkozó szabályozások legteljesebb betartásával gyártják a termékeiket.
Költségek és piaci hatások
A Bejelentett szervezet MDR bejelentésének költségei jelentősen emelkedtek az irányelvek alapján tett bejelentésekhez képest. Az MDR bejelentéshez szükséges teendők jelentősen növekedtek, ahogy a Bejelentett szervezettől megkövetelt feladatok is, mivel az MDR tanúsítvány(ok) érvényességi ideje alatt mindvégig figyelemmel kísérik a minősített gyártókat, és ez nagyobb költséggel jár. A gyártók belső költségei is emelkednek, például mivel sok gyártó nem állhat át teljesen az MDD-ről az MDR-re, és ezért mindkét rendszer szerint párhuzamosan tanúsítaniuk kell egy bizonyos időszak során.
Speciális esetek és kapcsolódó jogszabályok
Ennek értelmében a mérőműszerek forgalmazására vonatkozó tagállami jogszabályok harmonizálásáról szóló 2014/32/EU európai parlamenti és tanácsi irányelvben (MID) foglaltaknak megfelelően az irányelv hatálya alá tartozó mérőeszközök tekintetében a 10 éves átmeneti időszak lezárultával 2016. október 30-i időpont után megszűnt a lehetősége a nemzeti mérésügyi hatósági hitelesítéssel történő forgalombahozatalnak. Ezek a mérőeszközök a jelzett időpontot követően kizárólag akkor kerülhetnek forgalomba, ha teljesítik az irányelvben előírt követelményeket és a megfelelést az irányelvben részletezett megfelelőségértékelési eljárások valamelyike, például termékhitelesítés igazolja.
A mérőeszközök megfelelőségét a rajta lévő CE+M jel (megfelelőségi jelölés és kiegészítő metrológiai jelölés) és a gyártó által kiállított megfelelőségi nyilatkozat illetve a bejelentett megfelelőségértékelő szervezet által kiállított megfelelőségi tanúsítvány igazolja. A kiegészítő metrológiai jelölés egy „M” betűből, valamint a jelölés feltüntetése szerinti év utolsó két számjegyéből áll, amelyeket egy téglalap keretez. A téglalap magassága megegyezik a CE-jelölés magasságával.
Gyakorlati tanácsok gyártóknak és gazdasági szereplőknek
Az irányelvekről az új előírások követelményeire történő sikeres átálláshoz a gyártóknak tisztában kell lenniük a minőségirányítási rendszerükön elvégzendő szükséges korrekciókkal, és részletes megvalósítási tervet kell készíteniük. A szükséges auditokat megfelelően be kell ütemezni. Amennyiben a tanúsítást az átállási időszak végére tervezik be, az nagy kockázatokkal jár, mivel 2024. májusa után a gyártóknak tilos lesz érvényes MDR tanúsítvány nélkül forgalmazni a termékeiket.
Javasolt, hogy a gyártók tájékozódjanak, és hajtsák végre a műszaki dokumentációk minden szükséges módosítását és felülvizsgálatát. Miközben a megfelelés elérésén dolgoznak, javasoljuk, hogy tájékozódjanak, és hajtsák végre a műszaki dokumentációk minden szükséges módosítását és felülvizsgálatát. A megfelelés felmérési eljárása esélyt biztosít a vállalatoknak, hogy megszerezzék a tanúsítást, amely termékeik európai piacon történő forgalmazásához szükséges. A megfelelés előfeltétele a sikeres bevezetésnek.
Jogi és piaci átmeneti helyzet: példák és dátumok
Az (EU) 2017/745 rendelete az orvostechnikai eszközökről (MDR) 2017 májusának végén lépett életbe, és egy átmeneti időszakot követően 2021 májusától kellett alkalmazni. Az EURÓPAI PARLAMENT ÉS A TANÁCS (EU) 2023/607 RENDELETE (2023. március 15.) módosította az (EU) 2017/745 rendelet átmeneti rendelkezéseit. Az (EU) 2017/746 rendelet 110. cikke alapján szerződéses ügyfeleink számára az általunk a fenti irányelv hatálya alatt szabályosan kiadott és érvényes tanúsítványok felügyeleti tevékenységét 2025-ig végezhették.
A NEOEMKI Kft. az általa 93/42/EGK irányelv alapján kiadott tanúsítványok esetében a rendelet 120. cikk 3e) pontjával összhangban legfeljebb 2024. szeptember 26-ig látta el a felügyeleti tevékenységeket azon Ügyfelek számára, amelyek erre szerződést kötöttek. Az in-vitro diagnosztikai eszközök 98/79/EC irányelv (IVDD) szerinti tanúsítására 2022. május 26-ig volt lehetőség.
Speciális termékcsoportok és a szabályozás kiterjesztése
Az MDR előírja, hogy semmit nem lehet változtatni az orvostechnikai eszközök rendeltetésszerű használatán, illetve kialakításán, amelyeket MDD tanúsítású termékként kívánnak forgalmazni az átállási időszak során. Ezeknek a műszaki követelményei változatlanok maradnak.
Viszont az olyan termékek amelyekre esztétikai vagy nem orvosi használati rendeltetést adtak meg, ám hasonló a funkciójuk és kockázati profiljuk, mint az orvosi használatra szánt termékeké, már az új előírás hatálya alá tartoznak. Az ilyen termékek listája az MDR XVI mellékletében található. A jövőben az I-es osztályba tartozó újrahasználható sebészeti műszerek gyártóinak is be kell vonnia egy Bejelentett szervezetet. Az új 10a szabály szerint azok a szoftverek, amelyeket diagnosztikai vagy terápiás célokból döntéshozatalhoz adatszolgáltatásra szántak, mostantól a IIa osztályba tartoznak.
Tanúsítványok értelmezése: mit jelent számunkra a 93/42/EGK tanúsítvány?
A 93/42/EGK tanúsítvány azt igazolta, hogy a gyártó terméke megfelel az MDD által előírt alapvető biztonsági és teljesítménykövetelményeknek, és a terméket ennek megfelelően sorolták be kockázati osztályba. A tanúsítvány megléte lehetővé tette a CE-jelölés alkalmazását és az EU-piacon történő forgalomba hozatalt az irányelv hatálya alá tartozó időszakban. Az MDR életbe lépésével az MDD (93/42/EGK) tanúsítványok joghatása idővel megszűnik, vagy át kell állítani őket az új szabályozási követelményekre.
Rövid gyakorlati összefoglaló
- A 93/42/EGK (MDD) irányelv az orvostechnikai eszközök alapvető uniós szabályozása volt a biztonság és szabad mozgás biztosítására.
- A gyártók kockázatosztály alapján kötelesek megfelelőségi eljárást lefolytatni, és a magasabb kockázatú eszközöknél be kell vonni bejelentett szervezetet.
- Az MDR (2017/745) szigorúbb követelményeket vezetett be; az átállás határideje és részletszabályai több módosításon mentek keresztül.
- A tanúsítványok, CE-jelölés és a kapcsolódó dokumentáció (pl. megfelelőségi nyilatkozat) továbbra is kulcsfontosságú a piaci forgalmazáshoz.
| Elem | 93/42/EGK (MDD) | 2017/745 (MDR) |
|---|---|---|
| Hatály | Irányelv - tagállami átültetés szükséges | Rendelet - közvetlenül alkalmazandó |
| Fő cél | Biztonságos orvostechnikai eszközök forgalmazása | Szigorúbb ellenőrzés, átláthatóság, nyomonkövethetőség |
| Bejelentett szervezetek | Kevésbé szigorú követelmények | Szigorúbb követelmények, több klinikai szakértő |
| Átállási idő | Érvényes bizonyos átmeneti időig | Új tanúsítványok szükségesek |
Az ISO 13485 szabvány fontos az orvostechnikai eszközök fejlesztői, gyártói és forgalmazói számára. A megfelelés felmérési eljárása esélyt biztosít a vállalatoknak, hogy megszerezzék a tanúsítást, amely termékeik európai piacon történő forgalmazásához szükséges. Jelenleg a szolgáltatásaink az átállási időszakra összpontosítanak, valamint az MDR 2017/745 határidejének betartására. A szakembereink segíteni tudnak a határidők betartásában, és az összes vonatkozó kérdés megoldásában, hogy az önök orvostechnikai eszközei továbbra is bekerülhessenek az európai piacokra.
tags: #93 #42 #eec #tanusitvany #mit #jelent